
Saúde
Médicos chamam atenção para mucopolissacaridose, doença genética rara

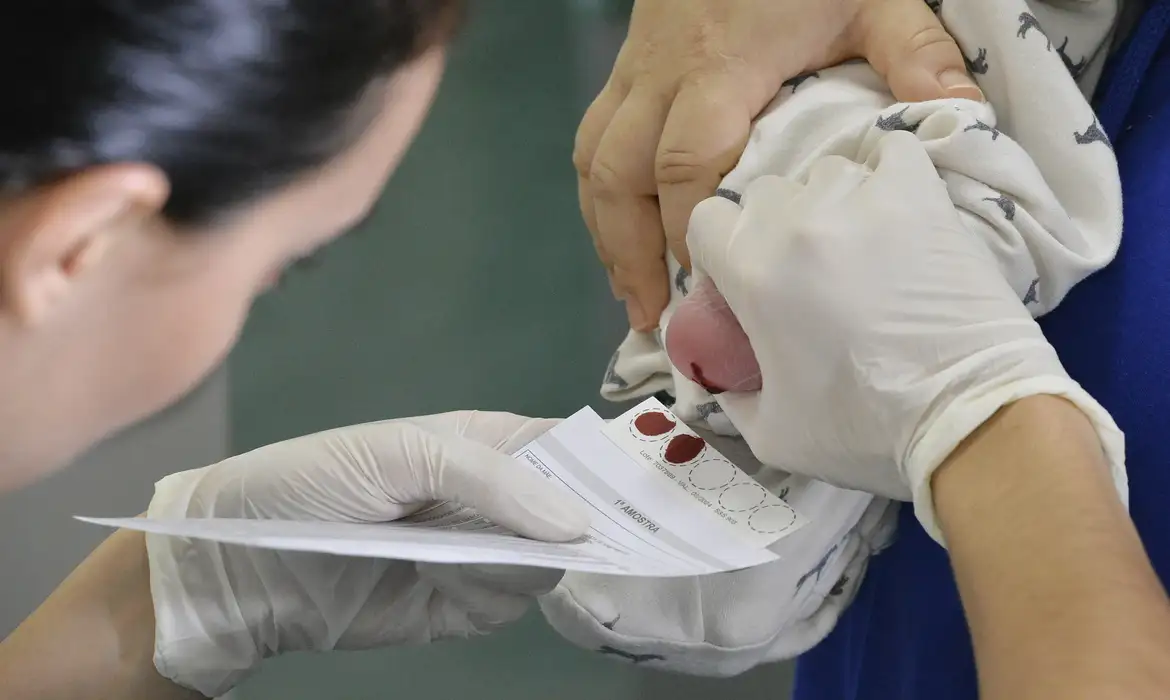
Teste do pezinho pode diagnosticar patologia de forma precoce

Edilson Rodrigues/Agência Senado
Especialistas alertam para a necessidade de conscientização e conhecimento das mucopolissacaridoses (MPSs) e reforçam a importância do diagnóstico precoce por meio da expansão do teste do pezinho e do tratamento mais adequado. O Dia Internacional de Conscientização sobre as MPSs foi comemorado neste mês.
Também chamadas de Síndrome de Hunter ou MPS-II, as MPSs são doenças genéticas raras, sendo o tipo II o mais comum no Brasil. Sua presença é resultado de uma falha em um gene localizado no cromossomo X. Por esse motivo, a síndrome ocorre quase exclusivamente em meninos.
De acordo com o geneticista do Hospital de Clínicas de Porto Alegre Roberto Giugliani, a MPSs é uma doença de depósito. “Nosso organismo é uma usina de reciclagem, sempre aproveitando seus componentes. O mucopolissacarídeo é fabricado no organismo e é importante para a movimentação das articulações e para dar sustentação aos órgãos. É um componente muito presente em várias partes do organismo”, explicou Giygliani, que é também professor da Universidade Federal do Rio Grande do Sul e co-fundador da Casa dos Raros.
Segundo o médico, ao mesmo tempo que o organismo produz essa substância, precisa destruir parte do que foi fabricado. Porém, nas pessoas que têm a Síndrome de Hunter, o corpo não entende que é preciso degradar a substância, gerando então o excesso, que se acumula em diferentes órgãos e causa diversos problemas e desequilíbrio no organismo. “O que causa essa falha no mecanismo de degradação é uma falha na sequência do DNA, alterando a produção da proteína que degrada o polissacarídeo responsável por manter esse equilíbrio. É uma doença não rara, e sim, ultrarrara, porque acomete menos de 1 a 70 mil indivíduos. No nosso laboratório, conhecemos mais de 400 casos, mas é possível que existam mais no Brasil.”
Os sintomas são perceptíveis nos primeiros meses de vida: a criança com MPS-II pode ter aumento do fígado e do baço, articulações enrijecidas, atraso na fala, dificuldade de atenção e perda de habilidades adquiridas, entre outras manifestações. Contudo, esses sinais podem ser confundidos com outras patologias, fazendo com que o paciente passe por diferentes especialistas e seja submetido a uma série de exames, por vezes a tratamentos inadequados, até receber o diagnóstico correto, por meio de testes bioquímicos e genéticos.
“Dependendo do gene que está alterado, temos uma proteína que está alterada, e isso resulta em um quadro mais grave ou mais atenuado. Até dentro no mesmo tipo, existem algumas variações, mas, nos casos mais graves, o paciente que, em geral, nasce com aspecto normal, vai apresentando essa acúmulo progressivo dos mucopolissacarídeos ao longo da vida e quando chega à idade entre 10 e 20 anos com complicações bem grandes. Às vezes, os casos mais graves não sobrevivem à segunda década de vida”, disse Giugliani.
Portadores da Síndrome de Hunter podem apresentar dificuldade para caminhar, devido aos problemas nas articulações e dos ossos, problemas no coração, por causa das válvulas cardíacas, problemas de visão, porque a córnea fica meio opaca, deficiência de audição, porque os ossos do ouvido ficam afetados, e problemas de respiração, porque há dificuldade de colocar o ar para dentro do pulmão.
“A parte neurológica também pode ser afetada, com o indivíduo começando bem a vida e, depois do segundo ou terceiro ano de vida, regredindo neurologicamente, perdendo algumas habilidades que tinha. A parte cognitiva começa a degradar. A maioria dos pacientes tem esse comprometimento neurológico que é, na verdade a parcela que temos a maior dificuldade para tratar com os meios disponíveis atualmente”, acrescentou o médico.
De acordo com Giugliani, não é difícil diagnosticar a doença, embora a maioria dos laboratórios não disponha de exames para o caso. Como é uma doença rara, apenas alguns laboratórios de referência permitem fazer o diagnóstico, “O mais difícil é um médico pensar nessa possibilidade e, uma vez que ele pense na possibilidade, tem que buscar um laboratório que faça esse exame. No entanto, a execução do exame no laboratório não é uma coisa complicada. São feitos dois exames bioquímicos nos quais se busca a substância que está acumulada. Podem ser fazer também exames genéticos.”
Outra forma de detectar precocemente a a síndrome é o teste do pezinho. A expansão do teste para incluir as MPSs seria uma maneira de detectar rapidamente o tipo II, mais comum no Brasil, além de outras doenças raras, garantindo o tratamento adequado para minimizar os efeitos de tais patologias nos pacientes. O exame já é previsto em lei desde 2021, mas o Brasil ainda enfrenta dificuldades para efetivar sua implantação em toda a rede do Sistema Único de Saúde (SUS).
Novo tratamento
Atualmente, o tratamento disponível no Brasil para a MPS-II não é capaz de atenuar os efeitos neurológicos da doença por causa da chamada “barreira sangue-cérebro”, formada por um conjunto de células que atuam como um filtro altamente seletivo, que protege o sistema nervoso central de ataques de microrganismos e impede que medicamentos administrados por via oral ou injetados no sangue cheguem até o cérebro.
“Aos 3 anos de idade, meu filho foi diagnosticado com mucopolissacaridose II. O medicamento disponível no Brasil não conseguia controlar a piora no quadro neurológico. Depois de pesquisas incessantes conheci esse tratamento inovador e, desde então, venho atuando no convencimento junto à Anvisa [Agência Nacional de Vigilância Sanitária] para que o tratamento seja uma realidade para todos os pacientes com MPS II, e não apenas o meu filho, que está participando da pesquisa clínica”, contou Antoine Daher, pai de Anthony e presidente da Casa Hunter, fundada por ele para ajudar famílias que enfrentam doenças raras.
O novo tratament, já aprovado no Japão desde 2021, permite que uma medicação administrada na veia atravesse a barreira sangue-cérebro e faça com que moléculas cheguem até o sistema nervoso central. O medicamento que disponibiliza a enzima deficiente nos pacientes com MPS II para todo o organismo, incluindo o sistema nervoso ainda está em análise pela Anvisa. A pesquisa clínica sobre o uso do alfapabinafuspe para o tratamento de pacientes com MPS II está sendo realizada no Brasil desde 2018.
Os resultados da Fase II revelaram que o tratamento pode ser benéfico para manter ou estabilizar o desenvolvimento neurocognitivo em pacientes com a forma grave da doença. Além disso, promove a melhora dos sintomas corporais e da atenção em pacientes com a forma atenuada, podendo ser usado para o tratamento de ambas as formas, tanto das manifestações neurológicas quanto dos sintomas que ocorrem em todos os outros órgãos dos pacientes, levando a falhas desses órgãos com o passar do tempo.
“Nos estudos clínicos, os indicadores de eficácia do medicamento foram bem evidentes, com redução dos biomarcadores da doença no sangue, na urina e no líquido que indica a atuação junto ao sistema nervoso central.” Giugliani apontou outros fatores positivos como melhora cognitiva, diminuição da medida do fígado e do baço e melhora da respiração que demonstraram a eficácia do tratamento, que fez grande diferença na qualidade de vida dos pacientes e dos parentes.
Agência Brasil


A Agência Nacional de Vigilância Sanitária (Anvisa) proibiu a comercialização e o uso de todos os lotes de insulina produzidos pela empresa Costa Mar Comércio Licitatório. A medida foi oficializada nesta terça-feira (6) no Diário Oficial da União.
Segundo comunicado da Anvisa, a empresa distribuiu insulina glargina 3 mL/100 UI sem possuir a devida Autorização de Funcionamento de Empresa (AFE), em descumprimento às normas sanitárias vigentes.
Uma inspeção da vigilância sanitária de Petrópolis (RJ) realizada no início de setembro revelou que a empresa não opera no endereço registrado e que não possui licença sanitária naquele local.
A Agência Brasil tentou contato com a Costa Mar Comércio Licitatório Ltda., sem sucesso até a data de publicação desta matéria. O espaço permanece aberto para eventual posicionamento.
Peptídeos
A resolução também interditou a venda de diversos peptídeos sem registro, comercializados por meio do site indicado pela Anvisa.
Peptídeos são moléculas produzidas pelo corpo humano que desempenham diversas funções, podendo atuar como hormônios ou na regulação de processos biológicos, como cicatrização e resposta imunológica.
Recentemente, um hormônio peptídeo específico ganhou destaque: o glucagon-1 (GLP-1), produzido naturalmente pelo organismo e responsável pelo controle da saciedade e dos níveis de açúcar no sangue.
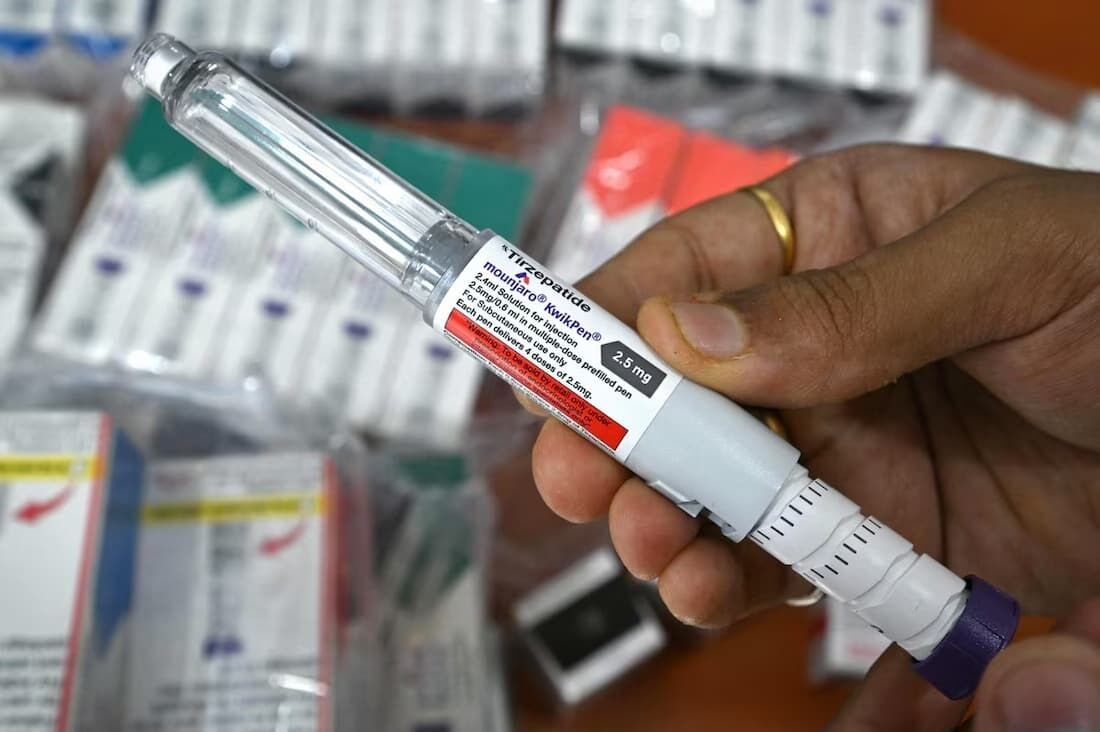
Duas substâncias que imitam o efeito do GLP-1 surgiram como tratamentos para diabetes e obesidade: a tirzepatida e a semaglutida, popularmente chamadas de canetas para emagrecimento.
Conforme a Anvisa, os produtos vendidos no site mencionado, sem registro, estão proibidos de serem comercializados, fabricados, distribuídos, promovidos, transportados ou utilizados. A restrição vale para pessoas físicas, jurídicas e meios de comunicação.
A proibição alcança também peptídeos sem notificação ou cadastro na Anvisa, fabricados por empresas desconhecidas e disponíveis no mercado online.
Lista de produtos proibidos para apreensão:
- BPC157 & TB500 40 mg – Alluvi Healthcare
- NAD+ 1000 mg – Synedica Labs
- Tirzegen 60 mg Tirzepatida – Oxygen Pharm
- Retagen 40 mg Retatrutide – Oxygen Pharm
- Glow GHK-CU 70 mg – Alluvi Healthcare
- Retatrutide 40 mg – Alluvi Healthcare
Recolhimento de medicamentos
A Anvisa também determinou a suspensão da venda, distribuição e uso do lote JNYJ1201 do antibiótico Imaavy – 300 mg, após comunicação da empresa Janssen – Cilag Farmacêutica sobre um recolhimento voluntário do produto.
Segundo a fabricante, existe a possibilidade de presença de partículas de vidro nos frascos deste lote.
Além disso, a agência ordenou o recolhimento do lote 0000207107 do medicamento Lizbi – 2 mg/ml, produzido pela Halex Istar Indústria Farmacêutica S.A..
Foi constatada uma falha na qualidade relacionada à perda de esterilidade da solução, decorrente da integridade comprometida da embalagem primária.
A Agência Brasil entrou em contato com a Halex Istar Indústria Farmacêutica S.A. e aguarda uma resposta.
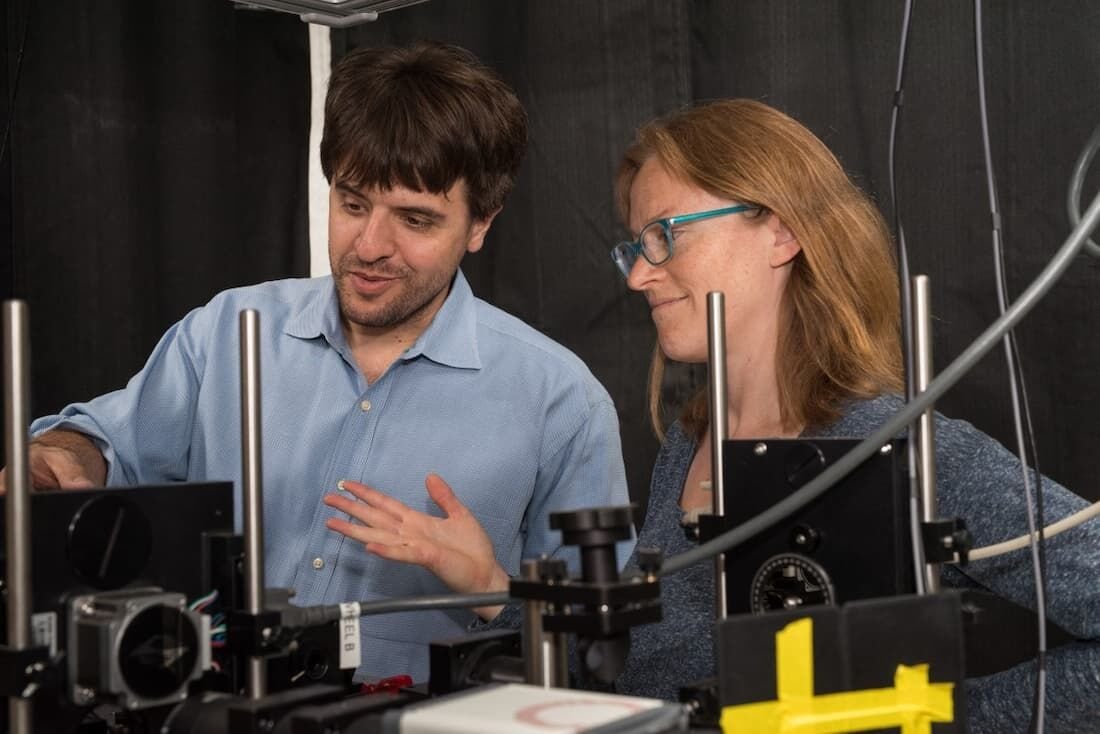
Karl Deisseroth, pesquisador dos Estados Unidos que recebeu o Prêmio Nobel de Medicina, é um psiquiatra, neurocientista e engenheiro de bioprocessos com mais de vinte anos dedicados a desvendar os segredos do cérebro.
Este professor da Universidade de Stanford falou à AFP sobre o Nobel concedido na segunda-feira (5) por sua pesquisa em optogenética — uma técnica que combina luz e genética — compartilhado com os cientistas alemães Peter Hegemann e Georg Nagel.
O grupo foi premiado “pela descoberta de um interruptor molecular para as células nervosas”, declarou o Comitê do Nobel.
Qual é o diferencial do método?
“Este é um objetivo buscado há muito tempo pela neurociência, pois o cérebro é extremamente complexo, com bilhões de células lado a lado desempenhando funções muito distintas”, explicou Deisseroth à AFP.
“Precisávamos de uma maneira de identificar essas células, controlar uma sem afetar as outras. A solução encontrada foi usar algo que normalmente elas não respondem: a luz, e tornar apenas algumas células sensíveis à luz”.
“Assim, temos uma forma eficaz de ser específico.”
Como essa descoberta impacta a psiquiatria?
Com a luz, os cientistas podem ativar ou desativar circuitos neurais específicos no cérebro. Também identificaram circuitos que controlam memórias, emoções e comportamentos relacionados a transtornos neurológicos e psiquiátricos.
“Ao contrário da maioria das áreas médicas, a psiquiatria não tem um modelo claro das diferenças biológicas”, disse Deisseroth.
“Na cardiologia, por exemplo, podemos analisar a insuficiência cardíaca como uma falha na bomba que é o coração, quantificando seu desempenho.”
“No cérebro, não temos essa medida objetiva. Isso sempre foi um desafio na psiquiatria, mas a optogenética ajuda a determinar quais células estão superativas ou subativas, guiando os tratamentos de forma mais precisa.”
Há possibilidades de tratamentos?
“Ao identificar as células envolvidas, podemos testar medicamentos mais eficazes e reduzir as incertezas nos ensaios clínicos”, falou Deisseroth.
“Isso é muito promissor. Já há grandes estudos clínicos avançando para fases finais, focados em tratamentos baseados na optogenética para autismo e esquizofrenia, com resultados animadores.”
Quais seriam os benefícios para os pacientes?
“Por exemplo, no autismo, os tratamentos atuais para irritabilidade — comportamento agressivo e descontrole — são antipsicóticos fortes, que causam efeitos colaterais como ganho de peso e sedação, mas ainda são usados devido à falta de opções.”
“Agora, estão sendo testados medicamentos não antipsicóticos para essa condição, que são totalmente diferentes.”
Deisseroth também comentou sobre a doença de Parkinson.
“O Parkinson envolve a morte dos neurônios dopaminérgicos, que influenciam várias funções como movimento, motivação, vômito e lactação.”
“Os medicamentos atuais afetam todos esses sistemas, criando problemas. Com a optogenética, esperamos desenvolver tratamentos que atuem especificamente no movimento, principal sintoma da doença.”
Qual o impacto para a neurotecnologia?
“As interfaces cérebro-computador hoje usam principalmente eletricidade para captar e estimular a atividade cerebral.”
“Os métodos ópticos poderiam oferecer uma nova forma de comunicação, usando luz em vez de eletricidade. Porém, essa aplicação ainda está distante e precisará de mais desenvolvimento.”
A Agência Nacional de Vigilância Sanitária (Anvisa) aprovou um novo medicamento para o tratamento da doença de Fabry. O remédio Elfabrio, que é o nome comercial da alfapegunigalsidase, é indicado para adultos que necessitam de terapia de reposição enzimática (TRE) por um longo período.
Essa doença rara é genética e lisossômica, causada pela falta da enzima α-galactosidase A, o que provoca o acúmulo da substância globotriaosilceramida (Gb3) em vários órgãos e tecidos do corpo.
Entre os sintomas da doença de Fabry estão problemas renais, doenças cardíacas, distúrbios cerebrovasculares, neuropatia periférica, perda de sensibilidade, problemas auditivos, lesões características na pele chamadas angioqueratomas, e sintomas gastrointestinais como diarreia e dores abdominais.
Elfabrio age substituindo a enzima que falta no organismo, a alfagalactosidase, ajudando a quebrar essa substância acumulada e facilitando sua eliminação. Isso contribui para evitar o avanço dos danos cardíacos e da insuficiência renal. O medicamento é fornecido em frascos de 10 ml em forma de solução estéril para diluição e é administrado através de infusão intravenosa, conforme explicou a Anvisa.
-

 Cidades4 meses atrás
Lula Autoriza Curso Gratuito de Pilotagem de Drones para Comunidades do Rio
-

 Cultura3 meses atrás
Lista dos Vencedores do Prêmio Jabuti Acadêmico 2026
-
 Cidades4 semanas atrás
Acidente na Avenida Caxangá entre carros e BRT gera tráfego lento
-

 Cultura3 meses atrás
Vírus Carinhoso Lança Novo Álbum Inspirado na Memória e Ancestralidade
-
 Notícias1 mês atrás
Raquel considera inviável proposta de João para vender aviões e financiar isenção do IPVA de motos
-

 Destaque3 meses atrás
Polícia apreende mais de 50 kg de drogas em casa usada pelo tráfico em Petrolina
-

 Destaque3 meses atrás
PM apreende drogas, armas e munições no Recife, Olinda e Agreste
-

 Cultura3 meses atrás
Ariana Grande explica pausadamente sua pausa na carreira